[Suivi] Révision du règlement (UE) 2017/745 — « MDR 2.0 »
La procédure 2025/0404(COD) vise à simplifier les règlement 2017/745 et 746, relatifs aux dispositifs médicaux et de diagnostic in-vitro.
Ce dossier fait états des étapes accomplies, des documents disponibles et des principales propositions de modification du règlement 2017/745.
Procédure de révision du MDR et documents associés
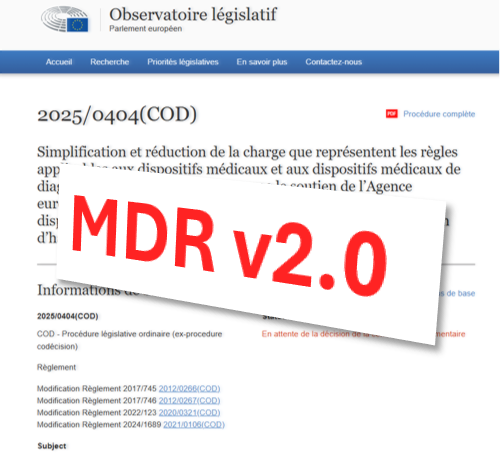
Voici les grandes étapes, passées et à venir, de la procédure de révision, avec des liens vers les documents publiés :
- ✔️Septembre 2025 : Consultation publique.
- ✔️Décembre 2025 : Proposition de la Commission européenne : COM(2025)1023 (voir l’article dédié).
- ✔️Avril 2026 : Avis de l’EESC (Comité économique et social).
- ✔️Juillet 2026 : La commission parlementaire SANT (santé publique) examine le projet de rapport et les amendements déposés. (voir une compilation des amendements au MDR et à la proposition de la commission)
- Le Conseil de l’UE doit arrêter sa propre position.
- Parlement et Conseil devront adopter un texte identique, éventuellement après négociations informelles, les « trilogues ».
- Le règlement final sera signé, publié au Journal officiel de l’Union européenne, puis applicable selon ses dispositions d’entrée en application et transitoires.
Principaux changements proposés pour le RDM
1. Classification : révisions ciblées des règles de l’annexe VIII
| Sujet | Proposition de la Commission | Conséquence pratique pour le fabricant | État du débat parlementaire |
|---|---|---|---|
| Accessoires | Confirmation d’une classification autonome, distincte de celle du dispositif auquel l’accessoire est destiné à être utilisé. | Documenter la destination propre, les risques et le mécanisme d’action de l’accessoire ; éviter de lui attribuer automatiquement la classe du dispositif principal. | Pas de modification de fond clairement identifiée dans les textes examinés. |
| Logiciels — règle 11 | Remplacement de la règle actuelle par une gradation liée à la gravité de la situation clinique et à l’influence du résultat sur la prise en charge. (voir ci après) | Réexaminer la destination, le résultat produit, l’utilisateur prévu et l’effet réel sur une décision ou une action clinique. | Des amendements cherchent à mieux distinguer les logiciels qui informent, pilotent ou déterminent la prise en charge. |
| Poches de sang | Classe IIb explicitement prévue, par dérogation aux autres règles applicables. | Vérifier l’incidence sur les produits concernés et sur la justification de la classe dans le dossier technique. | Certains amendements proposent de supprimer cette dérogation pour préserver la cohérence avec la règle applicable aux substances médicinales. |
| Instruments chirurgicaux réutilisables | Clarification de leur classement en classe I dans les règles concernées, indépendamment de la partie du corps avec laquelle ils entrent en contact. | La classe I ne supprime pas les exigences spécifiques liées au caractère réutilisable, notamment la maîtrise des instructions de retraitement et, le cas échéant, l’intervention d’un ON pour les aspects concernés. | Orientation globalement confirmée dans les amendements disponibles. |
| Implants, dispositifs implantables actifs et remplacements articulaires | Ajustements ciblés des règles applicables à ces catégories. | Analyser le libellé final règle par règle ; la qualification d’implant ou d’implantable actif, la destination et le niveau de risque restent déterminants. | Les documents disponibles ne permettent pas de conclure à un déclassement général des implants orthopédiques ou des remplacements articulaires. |
| Produits actifs de l’annexe XVI | Extension explicite des règles relatives à l’administration ou à l’échange d’énergie aux produits actifs sans finalité médicale comparables. | Les fabricants de produits de l’annexe XVI doivent vérifier que leur analyse de classification couvre les règles d’énergie applicables, malgré l’absence de finalité médicale. | Pas de modification de fond identifiée. |
| Nanomatériaux | Actualisation de la référence à la définition des nanomatériaux. | Réévaluer la justification documentaire si la définition applicable évolue ; la logique de classement selon le potentiel d’exposition interne demeure. | Pas de changement de logique identifié. |
| Dispositifs composés de substances | Ajustement rédactionnel de la règle visant les substances introduites dans le corps ou appliquées sur la peau puis absorbées ou dispersées localement. | Ne pas conclure à un changement de classe sur la seule base de cette rédaction : l’absorption, la dispersion, le site d’action et les effets systémiques restent à démontrer. | Un amendement propose de supprimer cette modification. |
| Dispositifs incorporant une substance médicinale | Le principe d’une classification en classe III demeure pour les dispositifs incorporant une substance ayant une action accessoire. | Maintenir une justification robuste de l’action accessoire et des interfaces médicament-dispositif. | Une proposition limiterait explicitement la classe III aux cas où l’action accessoire est cliniquement pertinente et contribue à la finalité médicale revendiquée. |
Logiciels : principe de la règle 11 proposée
La proposition place en classe I par défaut les logiciels générant un résultat apportant un bénéfice clinique, sauf lorsque le résultat relève des situations ci-dessous.
| Situation visée par le résultat du logiciel | Classe proposée |
|---|---|
| Situation critique comportant un risque de décès ou de détérioration irréversible de l’état de santé | III |
| Situation sérieuse ; ou logiciel pilotant la prise en charge dans une situation critique | IIb |
| Situation non sérieuse ; ou logiciel pilotant la prise en charge dans une situation sérieuse ; ou logiciel informant la prise en charge dans une situation critique ou sérieuse | IIa |
| Autres situations ne remplissant pas les critères ci-dessus | I 🥳 |
Les amendements discutent notamment une classe I explicite pour certains logiciels simples, transparents, fondés sur une pratique clinique établie, utilisés par des professionnels et hors situation critique.
2. Organismes notifiés : accès, tarifs et modalités de certification
| Mesure proposée | Ce qui changerait | Limite ou condition importante |
|---|---|---|
| Tarifs des ON | Publication des listes tarifaires et communication à la Commission. | Ni tarif européen unique, ni plafonnement automatique des coûts. |
| Réponse aux demandes | Réponse de l’ON au fabricant dans un délai proposé de 15 jours. | Cette obligation ne crée pas automatiquement de capacité d’évaluation supplémentaire. |
| Accès des PME | Les microentreprises, petites et moyennes entreprises ne devraient pas bénéficier de conditions d’accès moins favorables que les autres fabricants. | L’accès dépend toujours de la capacité, du champ de désignation et de l’acceptation du dossier par l’ON. |
| Réductions tarifaires 🥳 | Réduction minimale proposée de 50 % pour les microentreprises et les dispositifs orphelins ; 25 % pour les petites entreprises. | L’éligibilité dépend de la définition européenne des entreprises, y compris des entreprises partenaires ou liées. |
| Paiement différé | Microentreprises et petites entreprises : paiement différé jusqu’à l’achèvement de l’activité concernée. | Il s’agit d’un allègement de trésorerie, non d’une exonération. |
| Règlement des différends | Mise en place envisagée de mécanismes de résolution des différends avec les ON. | Les modalités et leur portée effective restent à stabiliser. |
Les amendements parlementaires ne sont pas alignés, certains évoquent des soutiens nationaux, d’autres des réductions supportées par les ON.
3. Certificats, surveillance et audits des organismes notifiés
| Sujet | Proposition de la Commission | Effet pratique |
|---|---|---|
| Durée des certificats | Suppression du principe d’une durée fixe ; l’ON ne fixerait une échéance que dans des cas exceptionnels et motivés. | Il ne s’agit pas d’un « certificat à vie » : surveillance, conditions, limitations, suspension et retrait restent possibles. |
| Audits de surveillance | Possibilité de passer de 12 à 24 mois si l’historique le justifie et en l’absence de signaux PMS ou vigilance. 🥳 | La qualité des données PMS, PMCF et de la maîtrise des changements devient encore plus centrale. |
| Audits à court préavis ou inopinés | Suppression de la fréquence minimale uniforme de cinq ans ; déclenchement en cas de préoccupations PMS/vigilance ou à la demande d’une autorité compétente. 🥳 | Le fabricant doit conserver une préparation permanente aux contrôles, y compris chez les fournisseurs et sous-traitants concernés. |
| Essais par échantillonnage | Maintien de la possibilité de tester des produits ou processus et de prélever des dispositifs sur le marché. | Un écart avec la documentation technique ou la conception approuvée peut conduire à des conditions, une suspension ou un retrait de certificat. |
Des amendements privilégient un plan d’audit fondé sur le risque, prenant en compte la classe et le type de dispositif, l’historique de conformité ainsi que les données de PMS et de vigilance.
4. Technologies bien établies (WET)
La catégorie proposée de technologie bien établie (well-established technology, WET) vise à proportionner l’évaluation de certaines technologies matures. Elle ne modifie pas la classe du dispositif et ne constitue pas une exemption générale au MDR.
| Critères cumulatifs proposés | Implication attendue |
|---|---|
| Conception simple, courante et stable | Une évolution substantielle de conception peut remettre en cause la qualification. |
| Absence d’antécédents de problèmes de sécurité | Les signaux non résolus sont incompatibles avec une présomption de maturité. |
| Performances cliniques bien connues | Les données doivent être suffisantes au niveau pertinent du groupe générique. |
| Proximité avec une pratique de référence et faible évolution de l’état de l’art | La technologie ne doit pas être dans une phase d’évolution rapide. |
| Longue présence sur le marché de l’Union | L’ancienneté commerciale seule ne suffit pas. |
| Situation | Allègement envisagé |
|---|---|
| WET de classe III | Examen de la documentation technique d’un dispositif représentatif par groupe générique. |
| WET de classe IIb non implantable | Examen d’un dispositif représentatif par catégorie de dispositifs. |
| WET de classe IIb implantable | Exclusion de l’examen de la documentation technique de chaque dispositif, prévu pour les implantables IIb non WET. |
| Implantable IIb ou classe III WET | Possibilité de ne pas appliquer l’obligation d’investigation clinique, si les données cliniques sont suffisantes et si les spécifications communes applicables sont respectées. 🥳 |
L’évaluation clinique, la gestion des risques, la documentation technique, le PMS, la vigilance, le PMCF lorsqu’il est applicable et le SMQ restent requis. Les fabricants devront démontrer, au niveau du groupe générique, la stabilité technologique, l’état de l’art, les données cliniques et l’absence de signaux de sécurité non résolus.
5. Dispositifs de rupture et dispositifs orphelins
Le nouvel article 52a proposé créerait une voie d’évaluation priorisée pour les dispositifs de rupture ou orphelins nécessitant l’intervention d’un ON.
| Catégorie | Critères proposés | Conséquence envisagée |
|---|---|---|
| Dispositif de rupture | Degré élevé de nouveauté et impact clinique positif significatif pour une affection potentiellement mortelle ou irréversiblement invalidante ; bénéfice significatif par rapport aux alternatives ou réponse à un besoin non couvert. | Possibilité de revue continue (rolling review) et, sous conditions, de certification avec données précommercialisation limitées. |
| Dispositif orphelin | Destination visant une maladie ou affection touchant au plus 12 000 personnes par an dans l’Union, avec alternatives insuffisantes ou bénéfice clinique attendu. | Priorisation et réduction tarifaire proposée ; le faible volume de marché ne suffit pas à lui seul. 🥳 |
Les données cliniques limitées ne seraient admissibles que si le bénéfice d’une disponibilité immédiate l’emporte sur le risque lié aux données manquantes, avec un engagement vérifiable de produire des données complémentaires par PMCF. L’ON pourrait imposer des conditions, des limitations et une durée de certificat spécifique.
Des amendements envisagent d’étendre certains mécanismes aux dispositifs « niche » ou pédiatriques. La notion de dispositif « niche » ne repose toutefois pas encore sur des critères stabilisés.
6. Évaluation clinique, équivalence et investigations cliniques
| Modification proposée | Portée réelle |
|---|---|
| Équivalence avec un dispositif tiers | Un fabricant pourrait s’appuyer sur un dispositif déjà commercialisé qu’il ne fabrique pas afin d’éviter l’investigation clinique visée à l’article 61, paragraphe 4, sous réserve de démontrer l’équivalence et de prouver clairement que l’évaluation clinique initiale du dispositif équivalent était conforme au MDR. |
| Critères d’équivalence | L’annexe XIV pourrait admettre des caractéristiques biologiques et cliniques « mêmes ou similaires », notamment pour les matériaux, le relargage, l’affection, la finalité clinique, la population, l’utilisateur et les performances critiques. |
| Données non cliniques et PMCF | La proposition précise la justification possible d’une démonstration reposant sur des données non cliniques et l’intégration du PMCF dans l’évaluation clinique. |
En pratique, l’accès à des données suffisamment détaillées et fiables sur un dispositif tiers restera souvent le principal obstacle.
7. Numérisation, UDI, EUDAMED et information
La proposition favorise une documentation numérique, y compris structurée et lisible par machine, à condition de préserver la lisibilité humaine, le contrôle des versions et la traçabilité. Elle renforce également l’enregistrement des opérateurs économiques, dispositifs, systèmes et nécessaires, avec un rôle accru du Basic UDI-DI.
| Domaine | Principales orientations proposées | Préparation utile |
|---|---|---|
| Documentation technique | Formats numériques et structurés admis sous conditions. | Consolider la gestion documentaire, les métadonnées, les versions et les liens de traçabilité. |
| EUDAMED et bases nationales | Interopérabilité accrue et publication de données dans un format plus exploitable. | Assainir les référentiels produit et éviter les écarts entre systèmes internes, UDI, étiquetage et certificats. |
| Déclaration de conformité, étiquetage et information patient | Flexibilités pour les formats électroniques et numériques. | Ne pas abandonner les formats actuels avant l’entrée en application des dispositions et de leurs modalités techniques. |
8. Cybersécurité
Un nouvel article 87a imposerait le signalement via le système électronique de l’article 92 :
- de toute vulnérabilité activement exploitée contenue dans un dispositif ;
- de tout incident sévère, au sens du règlement sur la cyberrésilience, ayant une incidence sur la sécurité du dispositif.
La notification serait adressée aux CSIRT des États membres concernés et à l’ENISA, au plus tard 30 jours après la prise de connaissance.
9. Continuité d’approvisionnement, dérogations et bacs à sable
La proposition renforce l’information et la coopération en cas d’interruption ou d’arrêt d’approvisionnement de certains dispositifs critiques, notamment avec l’EMA. Elle prévoit également :
- des dérogations limitées en cas d’urgence, de crise ou de menace transfrontière grave ;
- des regulatory sandboxes nationaux et européens pour certaines innovations ;
- un cadre plus visible pour l’anticipation et la gestion des risques de disponibilité.
Ces mécanismes sont exceptionnels, temporaires et encadrés. Les fabricants concernés ont intérêt à renforcer l’analyse des vulnérabilités fournisseurs, les plans de continuité et les dispositifs d’alerte.
10. Autres changements couverts par la proposition
| Sujet | Principaux changements ou orientations à suivre | Fabricants principalement concernés |
|---|---|---|
| Produits frontières | Possibilité renforcée de recourir à des panels d’experts pour certains cas de qualification ou d’interface réglementaire. | Produits combinant plusieurs technologies ou situés à la frontière DM/médicament/produit de santé. |
| Dispositifs fabriqués et utilisés en établissement de santé | Ajustements du cadre applicable aux dispositifs « in-house », de leurs conditions de justification et de leur surveillance. | Établissements de santé, partenaires industriels et fabricants confrontés à des alternatives internes. |
| Retraitement et remise à neuf complète | Clarifications relatives au retraitement des dispositifs à usage unique, à la remise à neuf complète et à la justification de l’usage unique. | Fabricants de dispositifs à usage unique, retraitants et opérateurs économiques concernés. |
| PRRC | Ajustements relatifs au rôle de la personne responsable du respect de la réglementation. | Tous fabricants, en particulier les PME structurant ou externalisant cette fonction. |
| Systèmes et nécessaires | Précisions sur les obligations applicables aux assemblages de dispositifs et aux nécessaires de procédure. | Fabricants de packs, intégrateurs et distributeurs assumant des opérations de combinaison. |
| Substances et produits d’origine humaine ou animale | Adaptations concernant les dispositifs incorporant des substances d’origine humaine, des tissus animaux, une substance médicamenteuse ou un DIV accessoire. | Fabricants de produits combinés et dispositifs utilisant des matériaux biologiques. |
| Panels et laboratoires experts | Évolution du rôle des panels d’experts, laboratoires experts et registres de dispositifs dans l’évaluation et le suivi de certaines catégories. | Fabricants de dispositifs à haut risque, implantables, WET, orphelins ou de rupture. |
| Registres et données en vie réelle | Soutien accru aux registres et à l’utilisation de données issues de la pratique pour la surveillance et l’évaluation du cycle de vie. | Fabricants d’implants et de dispositifs à haut risque ; responsables PMS/PMCF. |
| Surveillance du marché et mesures à l’échelle de l’Union | Renforcement de la coordination entre autorités compétentes et des mécanismes de mesures correctives couvrant plusieurs États membres. | Tous fabricants, particulièrement ceux commercialisant dans plusieurs États membres. |
| Coopération internationale et reliance | Développement de mécanismes permettant de mieux utiliser certains travaux ou informations issus d’autres autorités réglementaires. | Fabricants actifs sur plusieurs marchés et organismes notifiés. |
En savoir plus ?
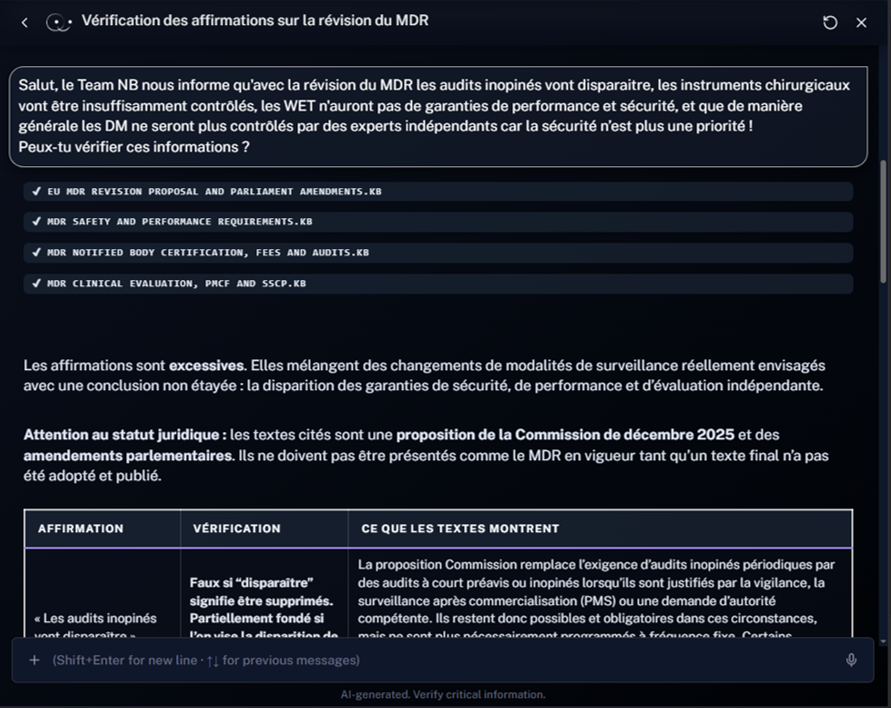
Ce dossier ne reprend pas le détails des propositions, mais celles-ci ont été intégrées aux bases de connaissance de QualitiBot, n’hésitez pas à lui demander des informations et explications détaillées !
1 commentaire